Cuantos más medicamentos haya en las estanterías, mejor.
Durante muchos años, los altos precios de los medicamentos han despertado la ira de políticos de todo tipo, desde Donald Trump hasta Bernie Sanders, pasando por muchos otros. Las soluciones propuestas casi siempre se centran en la etapa final del proceso de desarrollo y comercialización de los medicamentos: la venta de los medicamentos a diversos pagadores gubernamentales. Los aspirantes a reformadores argumentan que Medicare, Medicaid, los hospitales, el ejército y otras instituciones, como la Administración de Veteranos, deberían poder comprar medicamentos a precios más bajos obligatorios. Sin embargo, el desarrollo y la comercialización de medicamentos suelen implicar un proceso que dura décadas. Si nos centramos en todo el proceso en lugar de solo en el paso final, podemos encontrar mejores soluciones que ni los críticos ni los defensores de la industria han explorado. Si abordamos el verdadero problema que causa los altos precios de los medicamentos, entonces, en palabras de Donald Trump, podemos hacer que los precios de los medicamentos vuelvan a ser excelentes.
Las soluciones propuestas por los políticos, que incluyen descuentos obligatorios, negociaciones de precios y los llamados requisitos de precios de nación más favorecida, exponen a los estadounidenses a un riesgo que la mayoría de la gente no comprende ni aprecia plenamente. Sí, los precios pueden reducirse por vía legislativa. Sin embargo, esos precios reducidos también reducen los incentivos para que las empresas farmacéuticas soporten el costoso, largo y arriesgado proceso de desarrollo de medicamentos. Esto conduce a un problema fundamental. Dado que los medicamentos son uno de los principales factores que nos han hecho más saludables y han aumentado nuestro bienestar y nuestra esperanza de vida, estas medidas probablemente nos perjudicarían en términos netos. Nuestra solución es permitir una mayor competencia, y una forma clara de hacerlo es poner fin al requisito de que las empresas farmacéuticas demuestren la eficacia de un medicamento para un uso concreto antes de que pueda venderse. Esto no solo reduciría los precios mediante la competencia en lugar de la regulación, sino que también permitiría comercializar los medicamentos hasta una década antes. Como ventaja adicional, el menor coste de comercialización de los medicamentos aumentaría la probabilidad de que se desarrollaran medicamentos para enfermedades raras.
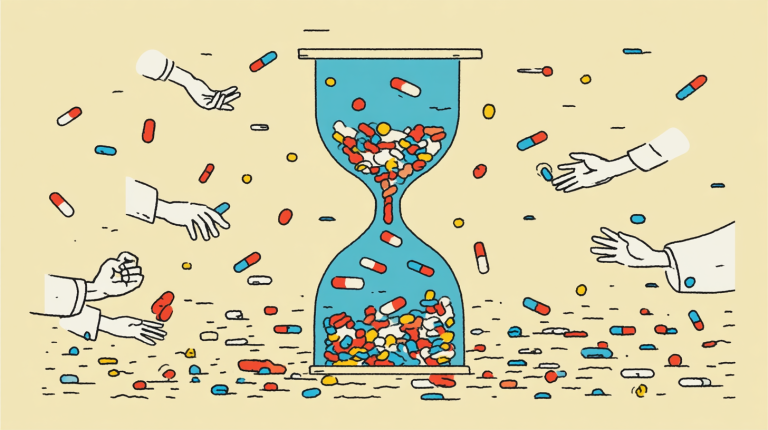
Antes de 1962, el desarrollo de un nuevo medicamento llevaba solo dos años; ahora lleva entre 12 y 14 años. Desde 1975, los costes capitalizados de desarrollo y aprobación de medicamentos han aumentado un 7.5 % anual en términos reales, duplicándose cada 10 años. Dada esta tasa de crecimiento, estimamos que los costes de desarrollo de medicamentos son ahora, de media, de 9000 millones de dólares por cada nuevo medicamento que sale al mercado.
¿Por qué el proceso lleva tanto más tiempo y cuesta tanto más? Porque, desde 1962, las empresas farmacéuticas tienen que demostrar, a satisfacción de la Administración de Alimentos y Medicamentos, que los nuevos medicamentos son seguros y eficaces para una enfermedad o afección concreta. Entre 1938 y 1962, las empresas farmacéuticas estaban obligadas a demostrar la seguridad, pero no la eficacia. Con nuestra propuesta, el requisito de seguridad seguiría vigente. Al fin y al cabo, la seguridad es el aspecto más importante de cualquier medicamento, dado que todas las tragedias relacionadas con medicamentos en el pasado han tenido que ver con la seguridad, no con la eficacia. El requisito de demostrar la eficacia, que es donde se incurre en la mayor parte de los costes, riesgos y tiempo del desarrollo de medicamentos, aporta poco valor a los pacientes y a los médicos.
¿Por qué se cambiaron las normas en 1962 para exigir la demostración de la eficacia? Algunos miembros del Congreso creyeron que tenían que hacer algo después de una tragedia a principios de la década de 1960 en la que más de 10 000 bebés, principalmente en Europa y Australia, nacieron con malformaciones después de que sus madres embarazadas tomaran un sedante llamado talidomida. Irónicamente y de forma ilógica, debido al problema de seguridad de la talidomida, se modificaron las normas para exigir la prueba de la eficacia, lo cual es un sinsentido desconcertante. La FDA se había encargado de garantizar la seguridad de los nuevos medicamentos durante más de dos décadas antes de la situación de la talidomida. La talidomida era eficaz, pero no era segura.
Para comprender por qué el requisito de eficacia de la FDA tiene poco valor, considere esta cita de Ethan Lazarus, médico especialista en obesidad y medicina familiar, que habla de la práctica habitual de la terapia escalonada:
Por ejemplo, podríamos empezar con un medicamento genérico, como la fentermina. Si no se tolera, o si no se consigue la pérdida de peso necesaria para mejorar las complicaciones de la obesidad, pasaríamos a un medicamento oral de marca, [como] Contrave o Qsymia, o cambiaríamos a un GLP-1, como Wegovy o Zepbound, o lo añadiríamos.
Analicemos su declaración. Podría empezar con el medicamento A y, si A no funciona, probar el medicamento B y, si B no funciona, pasar al medicamento C. En cambio, podría empezar con A y, si no está satisfecho, añadir B o C.
El conocimiento de la práctica de la medicina nos permite ver que los médicos necesitan más de una opción terapéutica, ya que no todos los medicamentos funcionan para todos los pacientes. ¿Cuántas alternativas terapéuticas? Cuantas más, mejor. Los médicos no pueden saber a priori qué medicamento funcionará para cada paciente, por lo que se basan en la antigua práctica de prueba y error.
Un ensayo clínico podría demostrar que un nuevo medicamento proporciona beneficios terapéuticos al 60 % de los pacientes. Sin embargo, nunca sabremos, antes de que un paciente haya probado realmente el nuevo medicamento, si estará en el grupo del 60 % o en el del 40 %. La FDA no lo sabe. El médico que le trata no lo sabe. Y el paciente no lo sabe. El hecho de que la FDA exija pruebas de eficacia antes de la aprobación no influye en que el paciente y el médico deban recurrir al ensayo y error para encontrar el fármaco adecuado en la dosis adecuada. Esto significa necesariamente que la FDA está desperdiciando enormes recursos al exigir a las empresas farmacéuticas que demuestren la eficacia antes de recibir la autorización de comercialización. ¿Por qué? Porque todo ese tiempo, dinero y energía aportan poco valor a los médicos y pacientes, que seguirán sin saber, incluso después de que se haya establecido la «prueba de eficacia» y la FDA haya autorizado la comercialización, si el nuevo fármaco les funcionará o no.
Por consiguiente, exigir la prueba de eficacia antes de la autorización es innecesario y supone un desperdicio. Aporta información adicional, pero esa información es cara y no elimina la necesidad de recurrir al método de prueba y error.
Los médicos necesitan más de una alternativa terapéutica, y cuantos más medicamentos haya disponibles, mejor. Cuando la FDA rechaza la solicitud de un nuevo medicamento porque la eficacia demostrada es inferior a la que la FDA considera «suficiente» para su aprobación, se priva a los pacientes de una opción terapéutica legítima. Incluso si el nuevo medicamento solo es eficaz en el 30 % de los pacientes, menos que el 60 % de la terapia existente, el nuevo medicamento podría ser eficaz en una parte sustancial del 40 % de los pacientes a los que no les ha ayudado el medicamento actual.
Por poner un ejemplo real, aproximadamente uno de cada seis pacientes a los que se les receta un anticoagulante oral directo no responderá al que se le recetó inicialmente, pero sí responderá a uno posterior. Por ejemplo, es posible que el paciente Jones no responda a Pradaxa, pero sí a Xarelto, mientras que el paciente Smith no responderá a Xarelto, pero sí a Pradaxa.
¿Cómo reduciría nuestra propuesta los precios de los medicamentos?
En primer lugar, disminuiría drásticamente los costes, los plazos y el riesgo de desarrollar nuevos medicamentos. Eso significa que las empresas farmacéuticas se enfrentarían a un umbral más bajo para el desarrollo de medicamentos. Esto aumentaría el número de nuevos medicamentos desarrollados y reduciría los ingresos necesarios para que cada medicamento alcanzara el umbral de rentabilidad. Unos ingresos más bajos para alcanzar el umbral de rentabilidad significan que se podrían ofrecer precios más bajos.
En segundo lugar, el aumento de la competencia que necesariamente se deriva de la aparición de nuevos competidores ha sido históricamente la mejor manera de mantener bajos los precios de los medicamentos. Cada nuevo medicamento debe tener una propuesta de valor, una razón que justifique su compra, o de lo contrario los clientes no verán ninguna razón para adquirirlo. Consideremos el siguiente escenario:
La propuesta de valor del primer medicamento es que es el primero de su tipo. Si usted quiere un medicamento con ese mecanismo de acción, es el único disponible. El segundo medicamento que se lanza tiene ventajas sobre el primero —quizás en cuanto a seguridad, eficacia, dosificación, tolerabilidad o comodidad— y, por lo tanto, su precio es más alto. Su propuesta de valor es que es un medicamento mejor. A continuación, el tercer medicamento que se lanza, que no tiene ventajas claras sobre los otros dos, tiene un precio más bajo, lo suficientemente bajo como para crear una propuesta de valor atractiva. Todos los productos y servicios deben tener una razón para que los clientes los compren. Si el producto o servicio no tiene una ventaja clara sobre los productos y servicios de la competencia, la empresa suele recurrir a los precios. Esto lo vemos en la práctica. Los nuevos competidores biosimilares de los productos biológicos —las copias biosimilares no tienen nada con lo que competir excepto el precio— han reducido los precios en un 30 % de media. Cuando cuatro o más medicamentos genéricos entran en el mercado, los precios bajan una media de casi el 80 %.
¿Se seguirán realizando grandes ensayos clínicos aleatorios y controlados para demostrar la eficacia? Sí, siempre que el valor de esa información para la empresa farmacéutica supere el coste. Actualmente, esa evaluación nunca se realiza. ¿Por qué? En la mayoría de los casos, las empresas deben realizar dos ensayos clínicos independientes, grandes, aleatorios y controlados, simplemente porque la FDA lo exige. Nuestra propuesta separa la aprobación de la FDA de la determinación de la eficacia y, dado que la empresa farmacéutica solo llevará a cabo un ensayo si los beneficios superan los costes, introduce un paso de análisis de coste/beneficio antes de que se inicien ensayos costosos. ¿Qué beneficios tendría en cuenta una empresa farmacéutica? El valor de las pruebas clínicas sólidas para convencer a los clientes potenciales de las ventajas del nuevo medicamento.
Predecimos que las empresas farmacéuticas optarán por realizar muchos estudios que demuestren la eficacia. Si es así, ¿ha mejorado algo nuestra propuesta? Sí. Actualmente, los estudios de eficacia se realizan para responder a las preguntas planteadas por la FDA. Con nuestra propuesta, los estudios de eficacia se realizarán para responder a las preguntas planteadas por los líderes de opinión de la comunidad médica. Ahí radica una gran diferencia. Aunque sin duda hay cierto solapamiento, los requisitos de una burocracia que marca casillas son diferentes de las necesidades de información de una comunidad médica que intenta comprender qué tipos de pacientes, si los hay, se beneficiarán de una nueva terapia.
Un problema especialmente difícil en la actualidad es el de las enfermedades raras. Es difícil llevar a cabo los ensayos aleatorios y controlados adecuados para estas enfermedades, ya que hay muy pocos pacientes y puede ser difícil localizarlos. El hecho de que el número de pacientes sea limitado significa que un ensayo de un medicamento muy bueno podría no mostrar significación estadística. Para muchos medicamentos que se están desarrollando para enfermedades raras, la FDA ya ha relajado algunos de sus requisitos. Proponemos dar un paso más y eliminar el requisito de eficacia. Nuestra propuesta sería sin duda una bendición para los pacientes con enfermedades raras.
Exigir a las empresas farmacéuticas que demuestren la eficacia antes de que la FDA apruebe la comercialización de un medicamento tiene pocos beneficios, pero supone un coste enorme. La FDA no está preparada para ayudar a los médicos a seleccionar los mejores medicamentos para promover la salud y el bienestar de los pacientes estadounidenses. Deberían reducir los requisitos de la FDA a los que existían entre 1938 y 1962, antes del caso de la talidomida, y dejar de exigir a las empresas farmacéuticas que realicen los ensayos necesarios para demostrar la eficacia antes de recibir la autorización de comercialización. En su lugar, esos ensayos clínicos deberían ser realizados por las empresas farmacéuticas cuando el valor de la información obtenida supere el coste de los ensayos.
Tanto los defensores de la industria como sus detractores deberían apoyar la racionalización del proceso de desarrollo y aprobación de medicamentos para acelerar el desarrollo de curas más asequibles. Nuestra propuesta reduciría los precios de los medicamentos y produciría una gran cantidad de nuevos fármacos para mejorar la vida y el bienestar de los estadounidenses ahora y durante muchos años en el futuro. La respuesta a los altos precios de los medicamentos es más medicamentos.